本文讨论的是“已有引物的核查”,而不是从零开始设计引物。任何单一在线工具都不能替代实验验证;网页预测结果应结合模板类型、物种、转录本、扩增片段长度、熔解曲线和凝胶电泳结果综合判断。
核查现有引物的常用工具
审核时建议优先核对五件事:物种是否正确、模板类型是否匹配、目标基因和转录本是否正确、预测产物长度是否合理,以及是否存在具有实际扩增可能的非特异产物。
一 使用 Primer-BLAST 核查一对引物
Primer-BLAST 如何判断特异性
NCBI数据库收录多种物种的基因组DNA、mRNA及其他核酸序列。Primer-BLAST会查找两条引物可能结合的位置,并判断这些结合位点能否以合适方向和距离形成PCR产物。它不仅检查常见的正向—反向组合,也会考虑正向—正向和反向—反向组合可能产生的非特异扩增。
- 进入NCBI网站。
打开NCBI主页,进入BLAST相关工具。
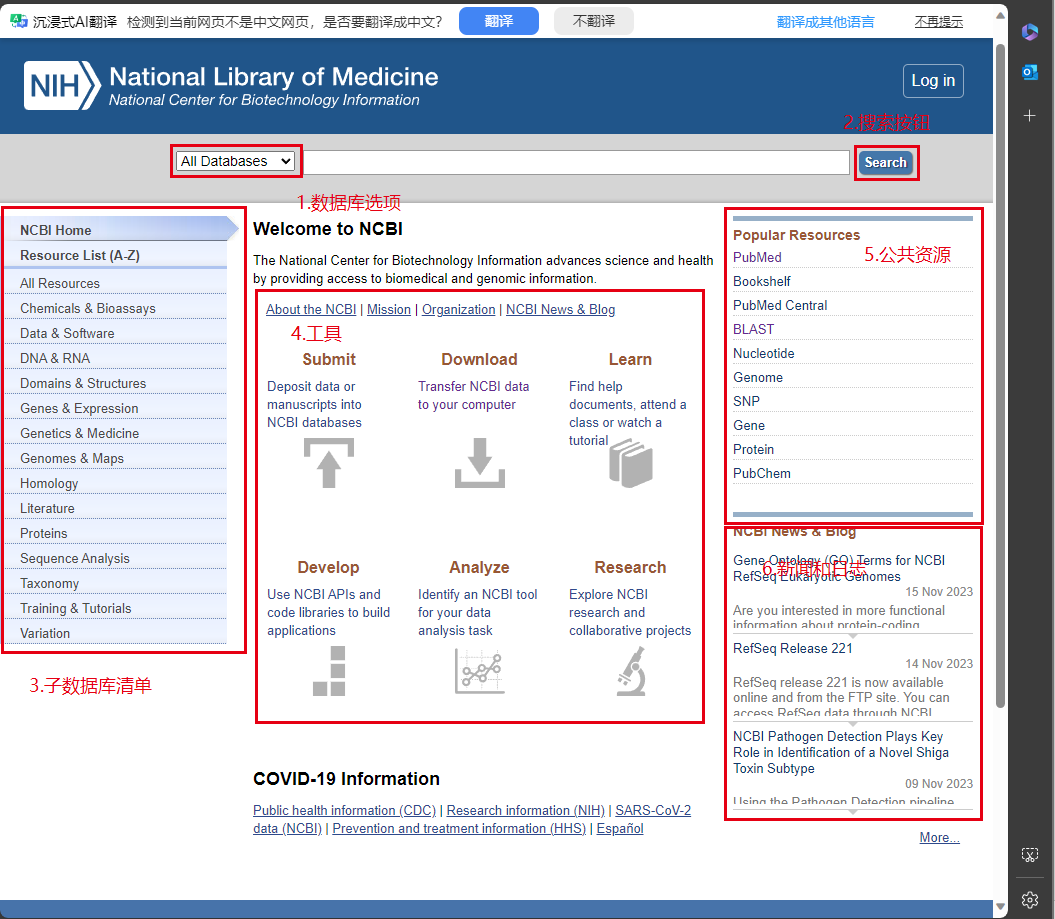
图1 进入NCBI网站。 - 打开BLAST工具。
在Popular Resources中选择BLAST,进入工具主页。
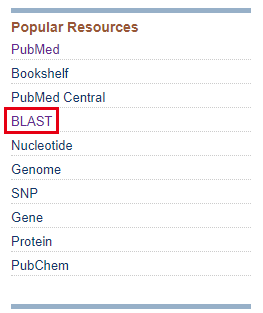
图2 NCBI主页中的BLAST入口。 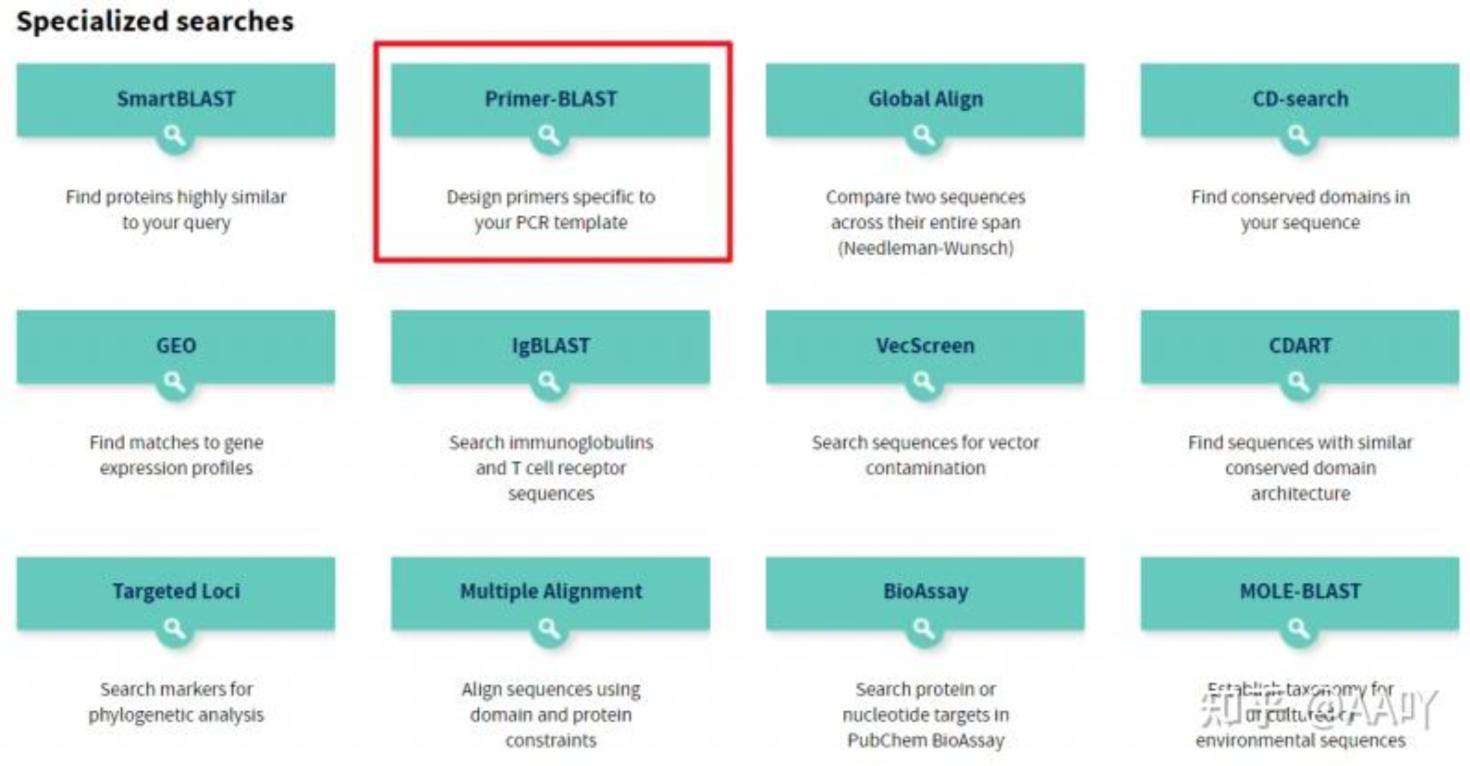
图3 BLAST工具主页。 - 选择Primer-BLAST并输入引物。
将正向和反向引物均按5′→3′方向粘贴到相应输入框。预测产物范围可依据实验设计调整;qPCR扩增片段通常应保持较短。
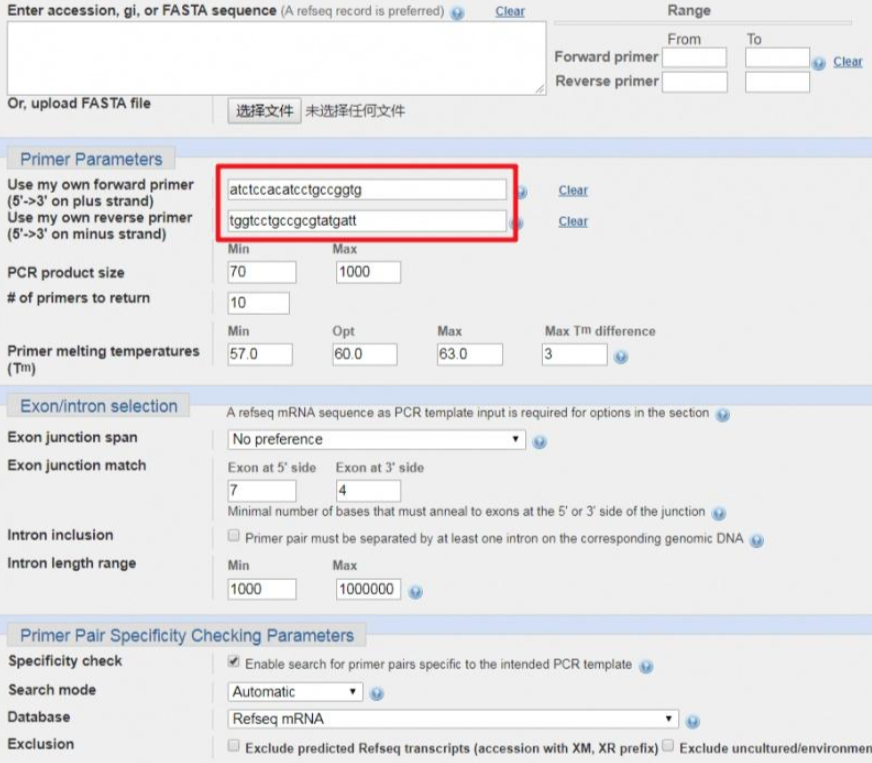
图4 Primer-BLAST引物输入和产物长度设置。 - 设置物种、数据库和特异性参数。
确认已启用Specificity check;Search mode通常可先选择Automatic。人、小鼠和大鼠分别选择Homo sapiens、Mus musculus和Rattus norvegicus。
数据库应与实际模板一致:由RNA反转录得到的cDNA通常选择RefSeq mRNA;如需兼顾其他RNA转录本,可根据研究目的选择RefSeq RNA;基因组DNA模板则选择适当的参考基因组数据库。是否排除预测转录本,应由研究问题决定。
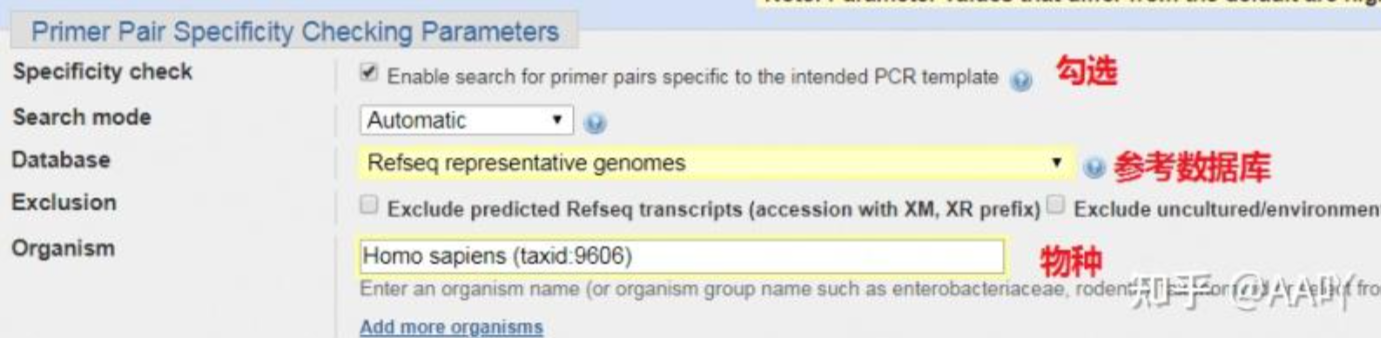
图5 物种、数据库与特异性检查设置。 - 提交并查看结果。
点击Get Primers提交。下图以人EGFR qPCR引物为例;出现多个目标结果可能是因为该基因存在多个转录变体,而这对引物能够覆盖其中多个变体。
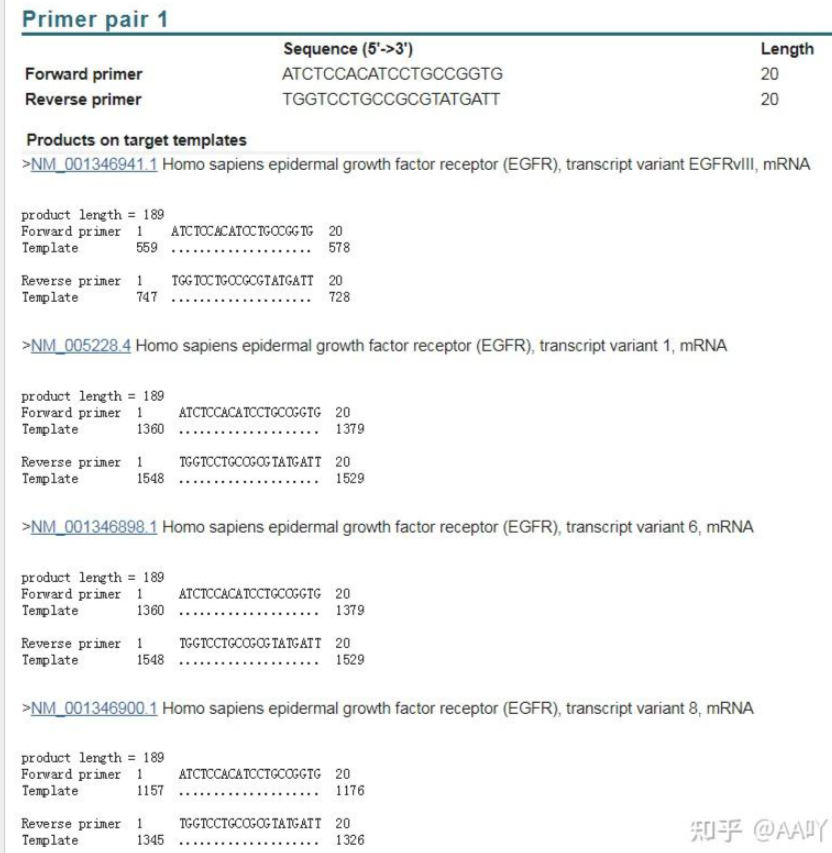
图6 EGFR引物的Primer-BLAST结果示例。
Primer-BLAST结果应该看什么
每个预测产物至少需要核对三个部分:
- 目标记录:结果是否对应预期基因和物种;mRNA数据库通常提供NM等转录本编号,基因组数据库则显示相应组装记录。
- 预测产物长度:是否符合实验预设范围,是否与论文或实验记录中的扩增片段一致。
- 引物与模板的结合:核对正反向引物的方向、位置和碱基匹配,尤其关注3′端错配。
如果结果中还出现其他基因、非目标转录本或其他染色体位置,应进一步判断这些位点在当前模板和PCR条件下是否可能真正形成扩增产物。
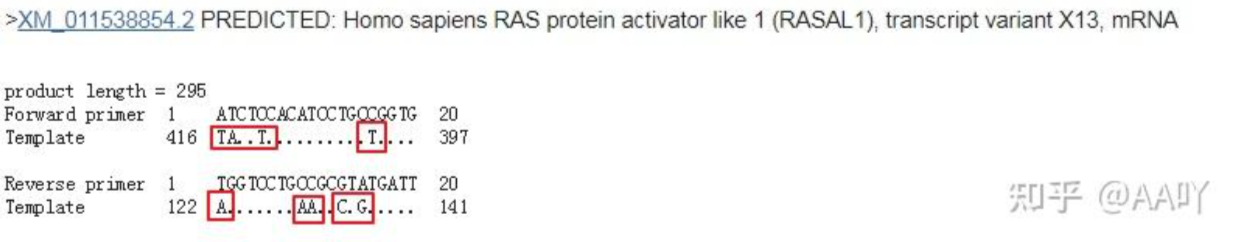
发现非特异性结果后如何判断
发现潜在非特异结果,并不等于这对引物一定不可用;但也不能仅凭某一个条件直接忽略。应结合以下因素综合判断:
- 3′端匹配:引物3′端错配通常会明显降低延伸效率,但影响程度取决于错配的位置、数量、碱基类型和反应条件。
- 预测产物长度:远大于预期片段的非特异产物,在短延伸时间的qPCR条件下形成概率可能较低,但仍应结合实验条件判断。
- 模板是否存在:某些预测转录本可能不在研究组织或细胞中表达;基因组DNA污染也可能改变实际扩增结果。
- 实验结果:SYBR Green qPCR会检测所有双链DNA,因此还应查看熔解曲线、扩增曲线、凝胶条带和阴性对照。
审核要点:常规PCR同样需要关注特异性;SYBR Green qPCR对非特异扩增和引物二聚体尤其敏感。在线预测只能用于风险筛查,不能替代实验验证。
二 使用 Nucleotide BLAST 核查单条引物
BLAST全称Basic Local Alignment Search Tool,用于查找生物序列之间的局部相似区域。Nucleotide BLAST在核苷酸数据库中搜索相似核酸序列;Protein BLAST搜索相似蛋白质序列;blastx将核苷酸序列翻译后搜索蛋白数据库;tblastn则用蛋白质序列搜索经过翻译的核苷酸数据库。
- 进入NCBI网站和BLAST主页。
图8 进入NCBI网站。 图9 选择BLAST工具。 - 选择Nucleotide BLAST。
审核核酸引物时通常使用Nucleotide BLAST。
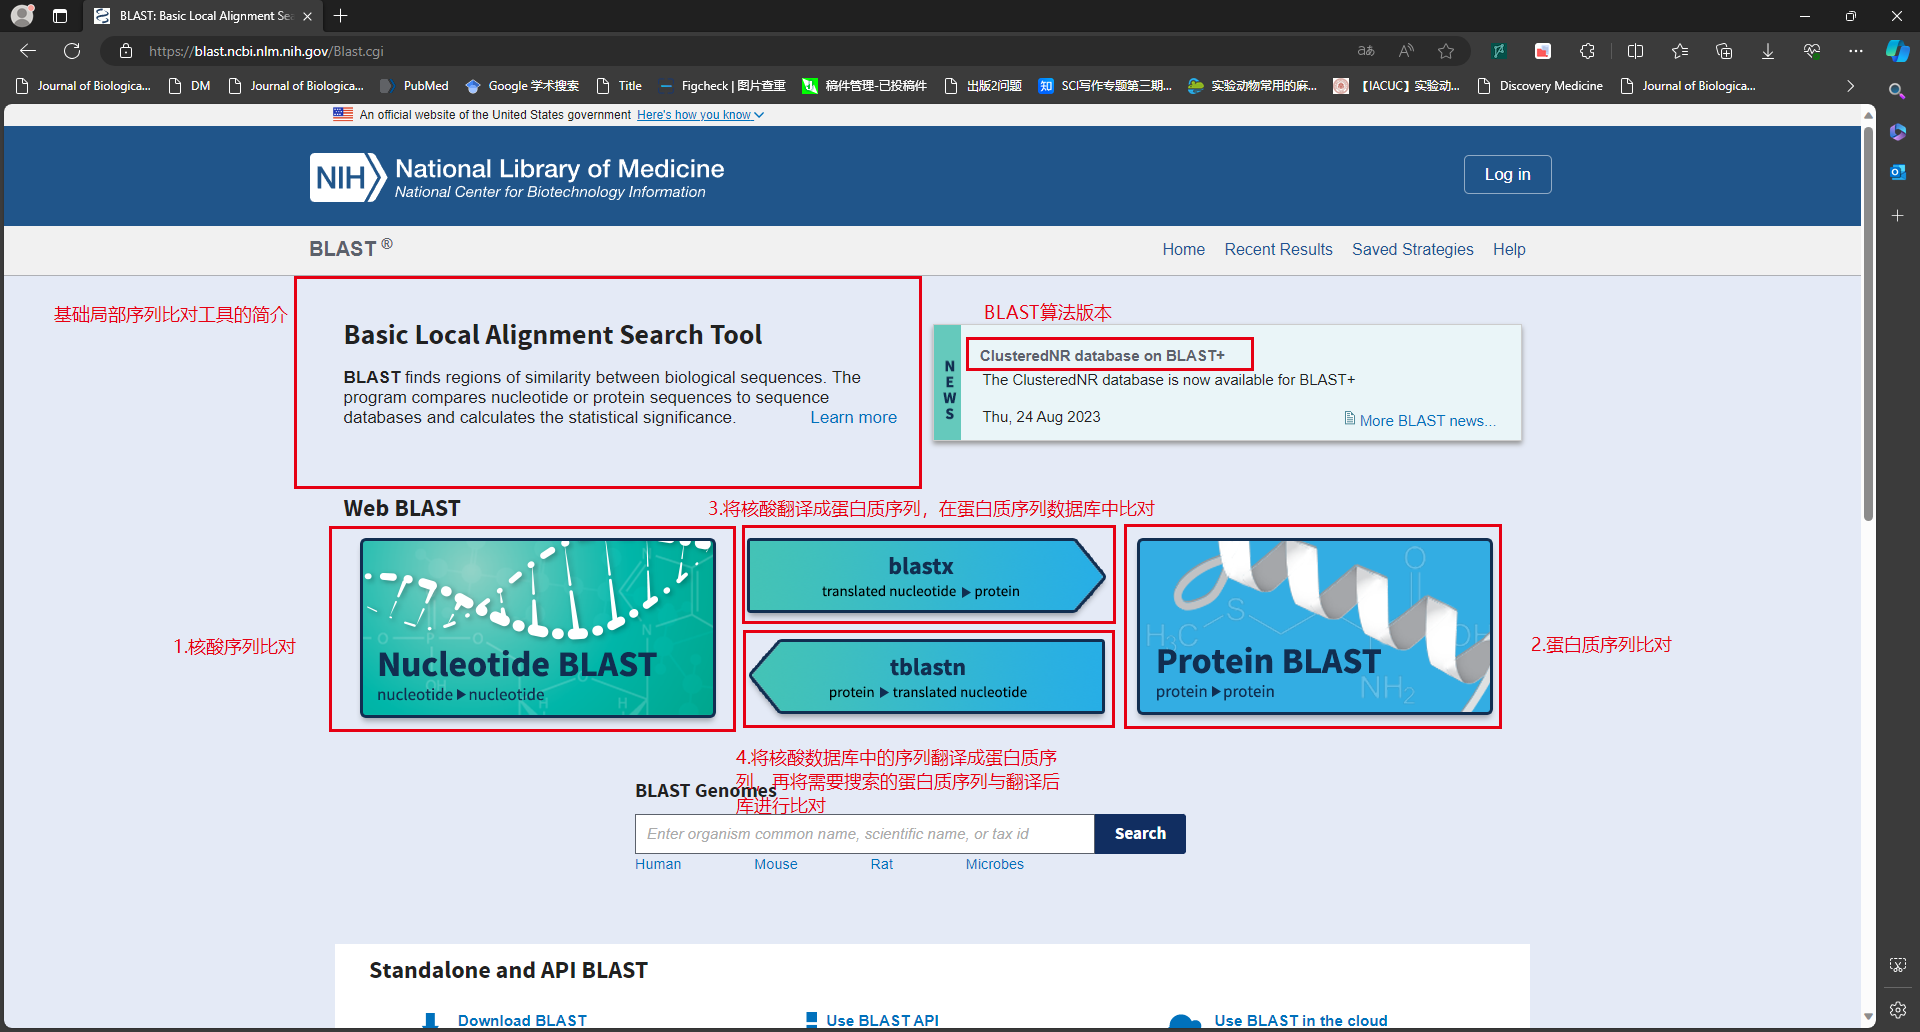
图10 选择Nucleotide BLAST。 - 输入序列并设置搜索参数。
可以单独输入上游或下游引物,也可将两条序列按FASTA格式分别命名后输入。FASTA格式通常第一行以“>”开头并给出序列名称,后续行为核酸序列。
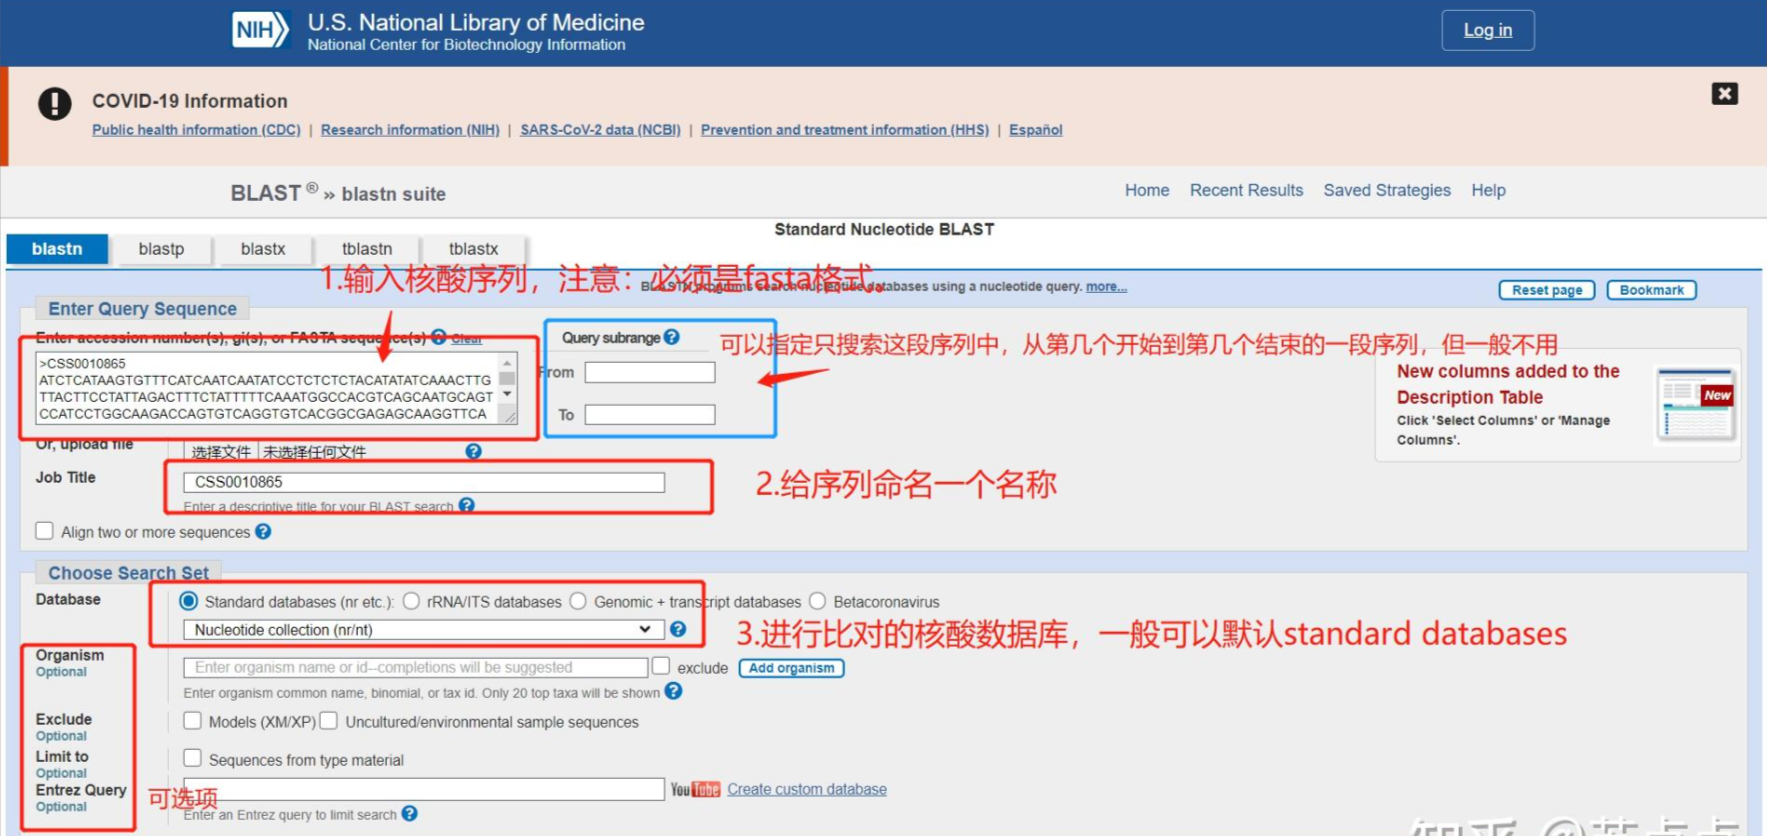
图11 输入序列并设置搜索参数。 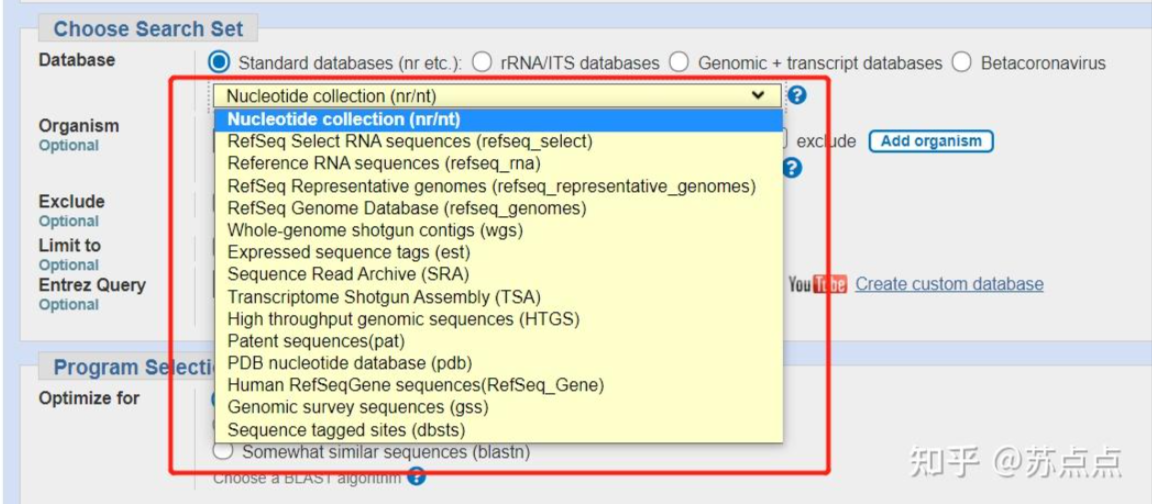
图12 根据核查目的选择数据库。不同数据库可能返回不同结果。 - 提交搜索。
点击BLAST后等待系统完成计算并进入结果页面。
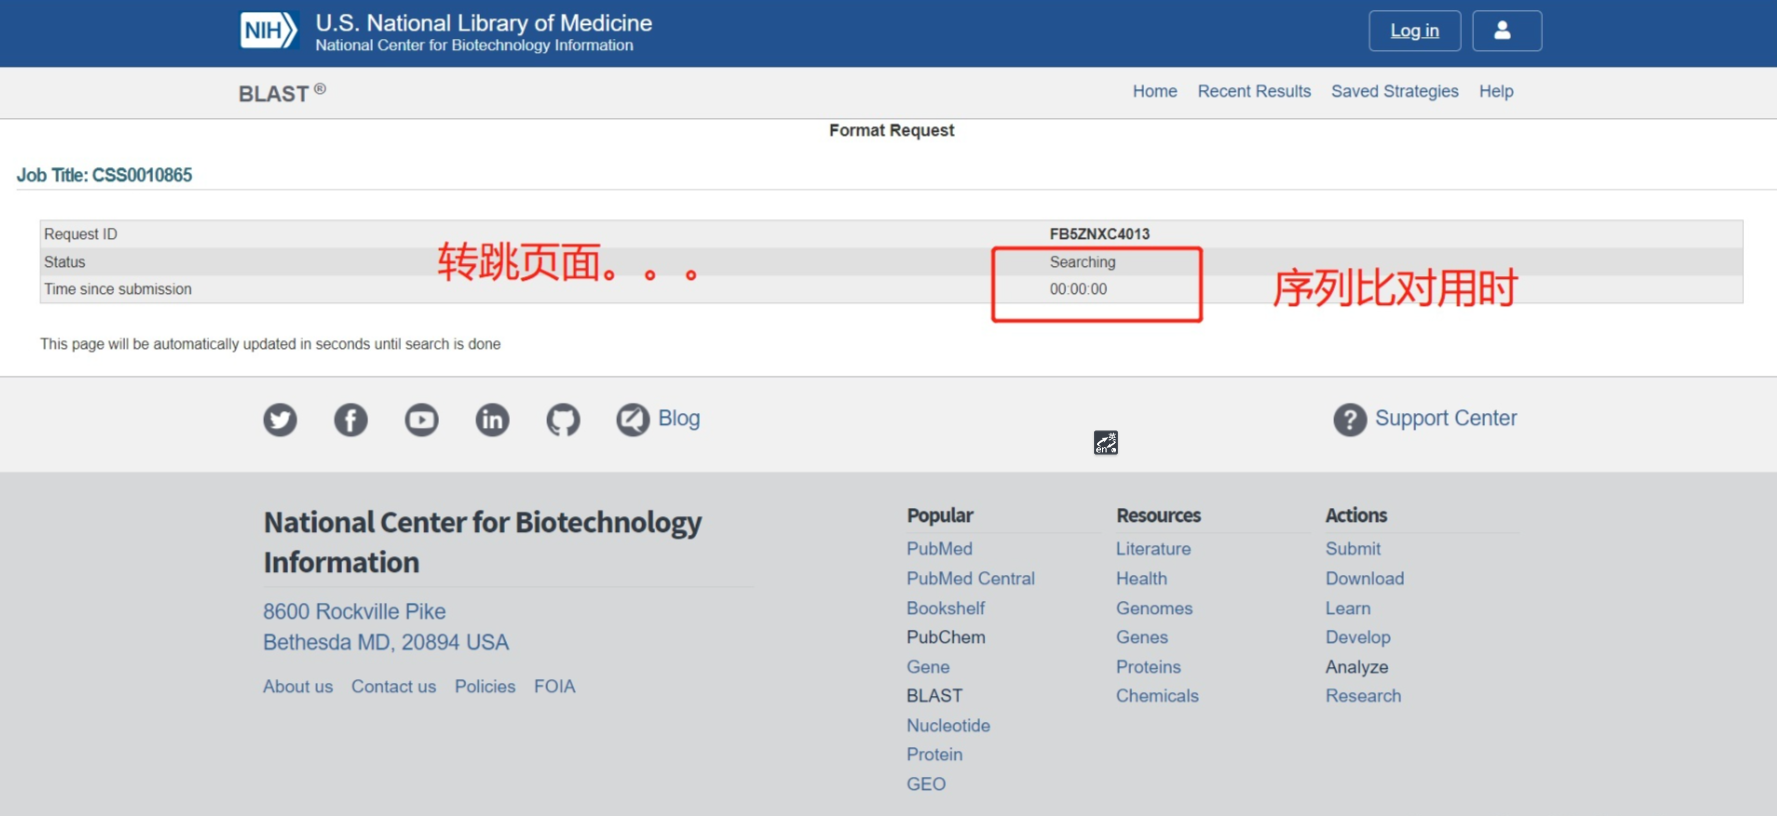
图13 BLAST任务提交后的等待页面。 - 查看结果页。
Description展示相似序列的基本信息;Graphic Summary以图形展示命中位置;Alignments给出具体序列比对;Taxonomy展示匹配记录的物种分类。
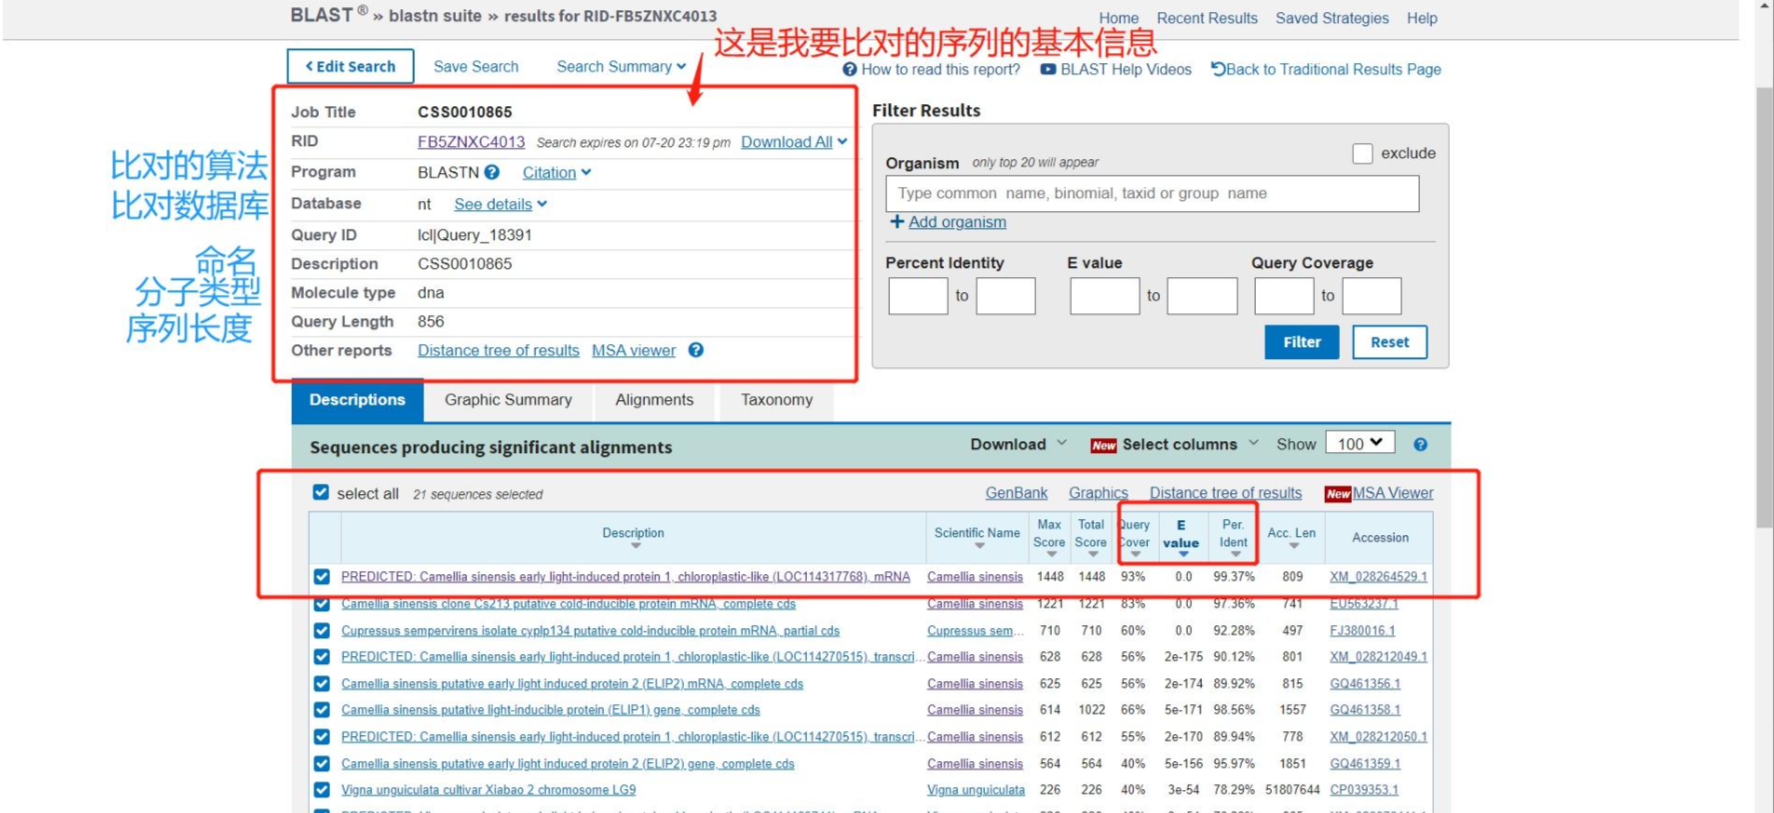
图14 Nucleotide BLAST详细结果页面。
Nucleotide BLAST结果应该怎样解读
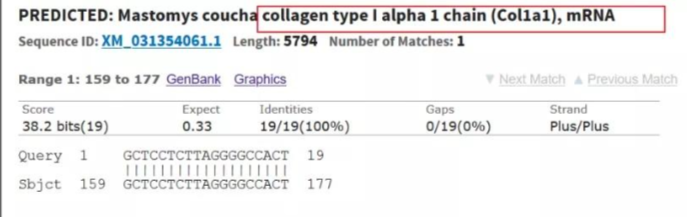
1 先确认目标记录
首先检查高排名结果是否来自预期物种、目标基因和正确转录本。不能只看分值,而忽略序列名称与注释。
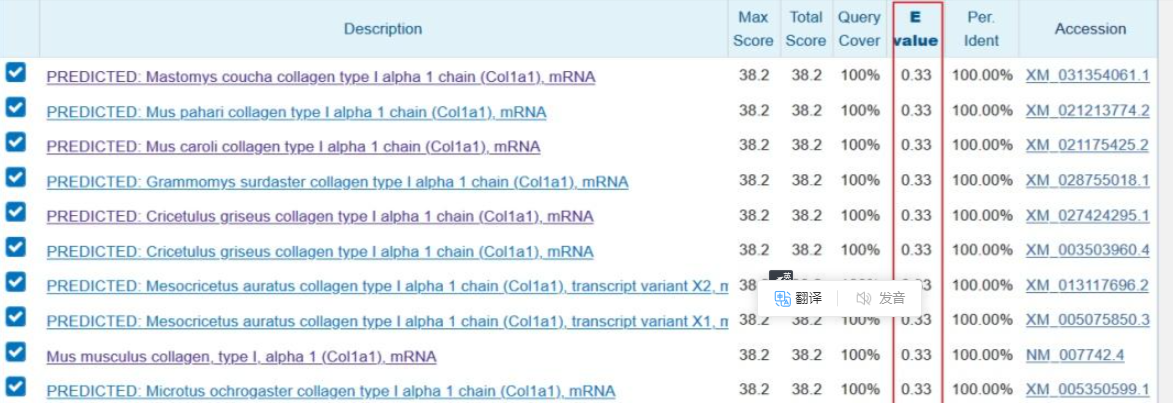
2 E value
E值反映在当前数据库规模下随机获得相似匹配的期望次数。E值越小,说明该匹配越不容易由随机事件产生;对于很短的引物序列,仍需结合比对长度和具体碱基位置判断。
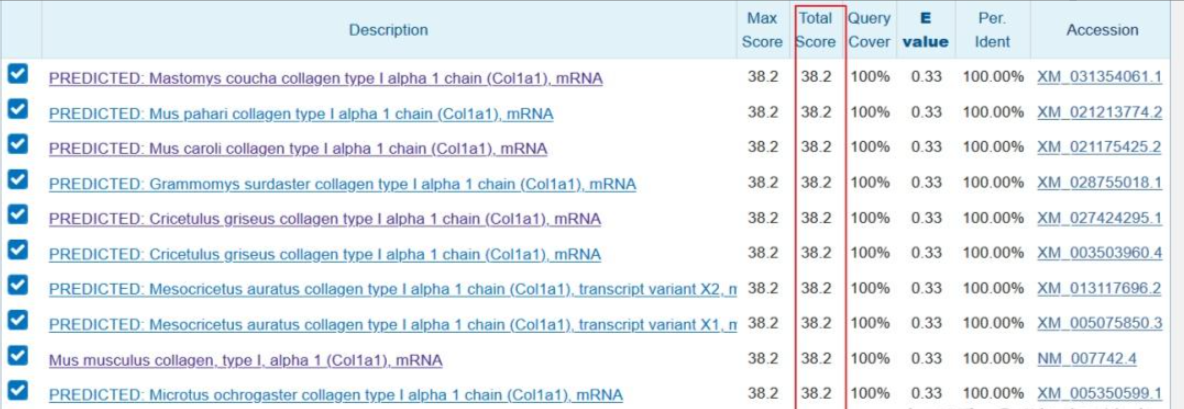
3 Total Score
Total Score越高,通常表示总体比对得分越高,但它不能单独证明引物具有良好特异性。还需比较其他命中、比对覆盖及3′端匹配情况。
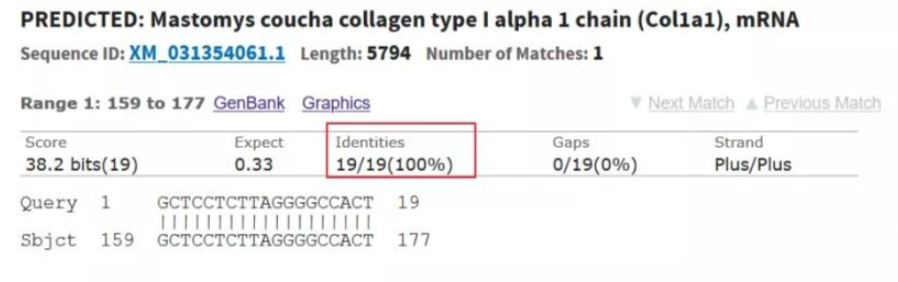
4 Identities
Identities表示完全匹配碱基占比。审核短引物时,应进一步打开具体Alignment,确认错配发生在5′端还是对扩增更关键的3′端。
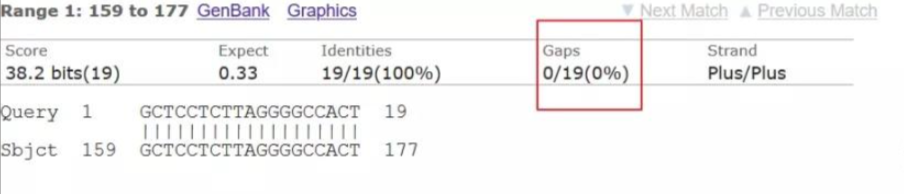
5 Gaps
Gaps表示插入或缺失。对于短PCR引物,含gap的局部命中通常不是理想的完整结合,但不能仅凭gap数量判定整对引物合格与否;仍需回到一对引物是否能够形成实际扩增产物这一核心问题。
三 使用 UCSC In-Silico PCR 核查预测产物
- 进入UCSC Genome Browser。
图20 UCSC Genome Browser首页。 - 打开In-Silico PCR。
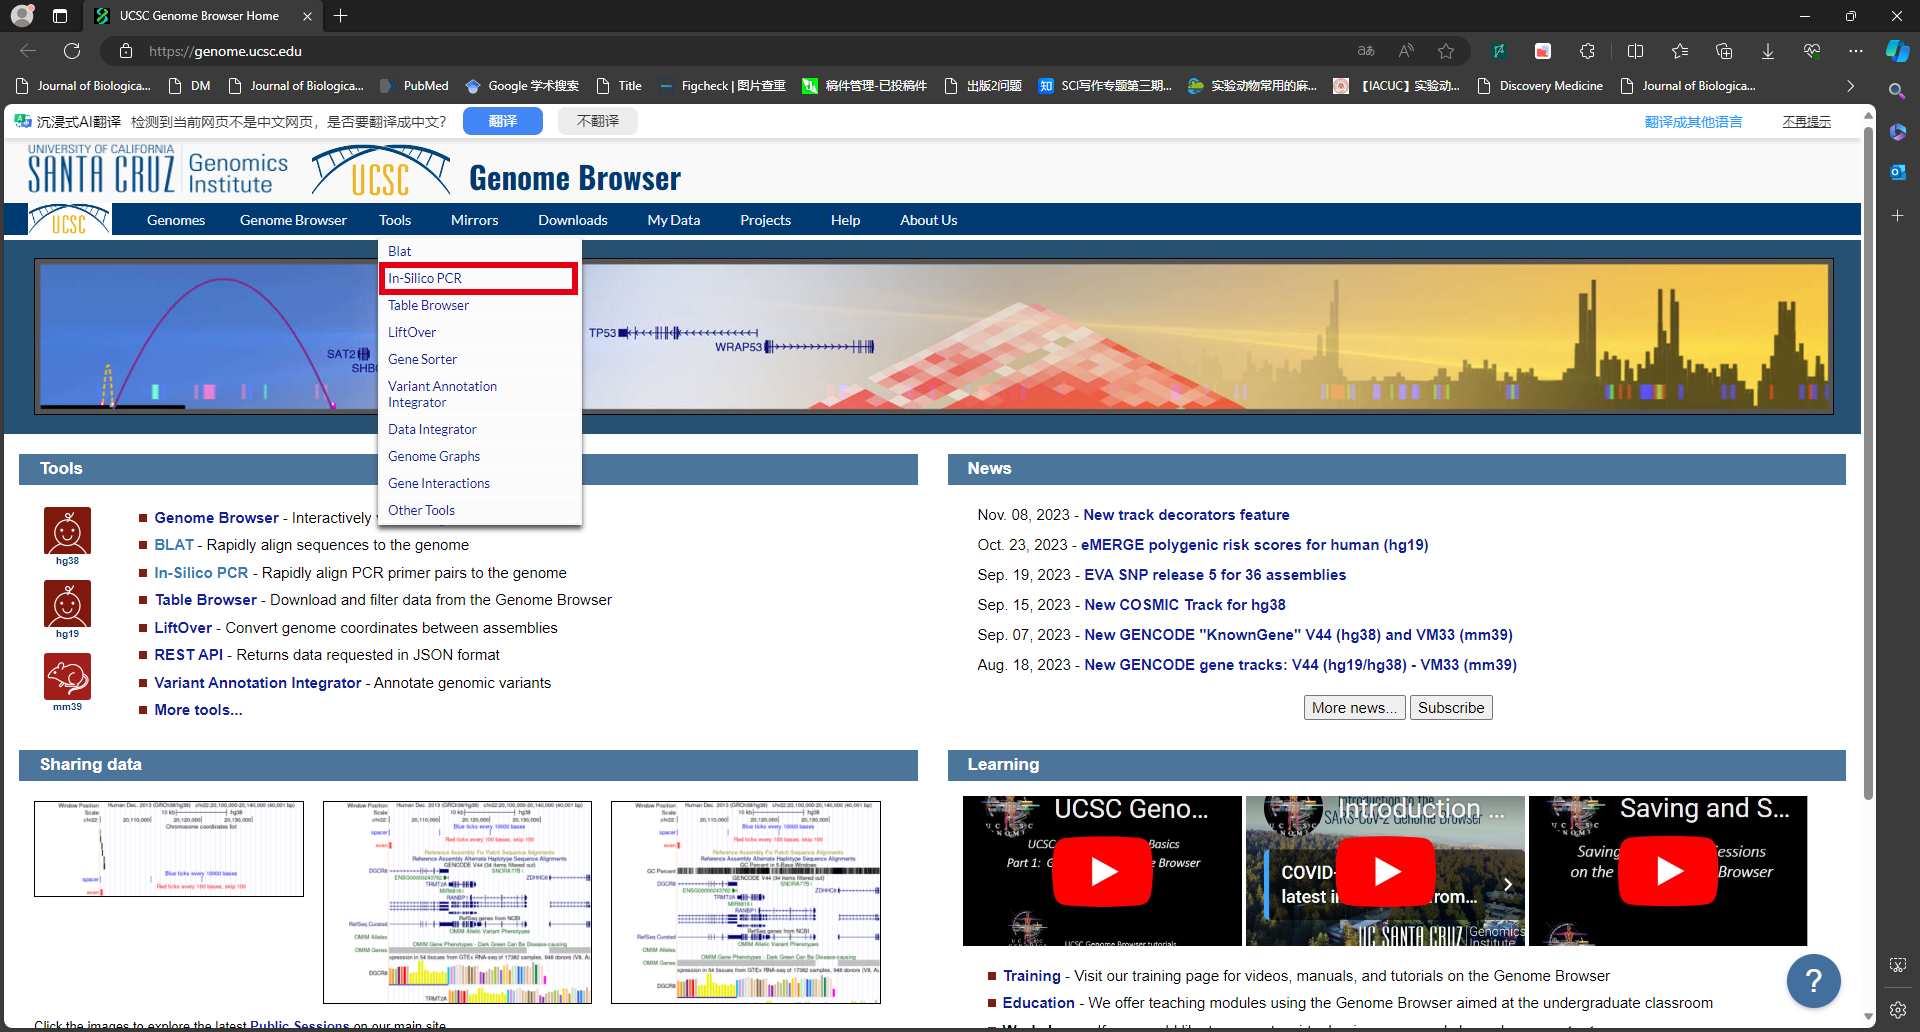
图21 进入Tools中的In-Silico PCR。 - 选择物种和组装版本,输入上下游引物。
应确认物种、基因组组装版本和Target设置与研究一致,再将两条引物按5′→3′方向输入。
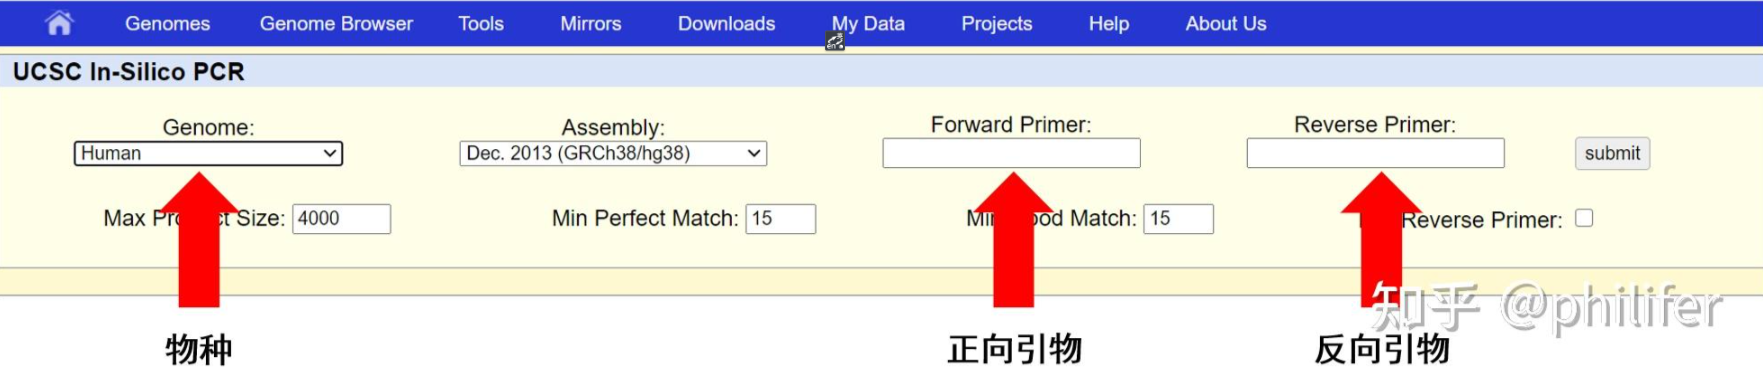
图22 设置物种、组装版本并输入引物。 - 提交并检查预测结果。
只出现一个与目标一致的预测产物是支持引物特异性的证据,但不是充分证明;仍应结合数据库范围、转录本、错配参数和实验结果判断。
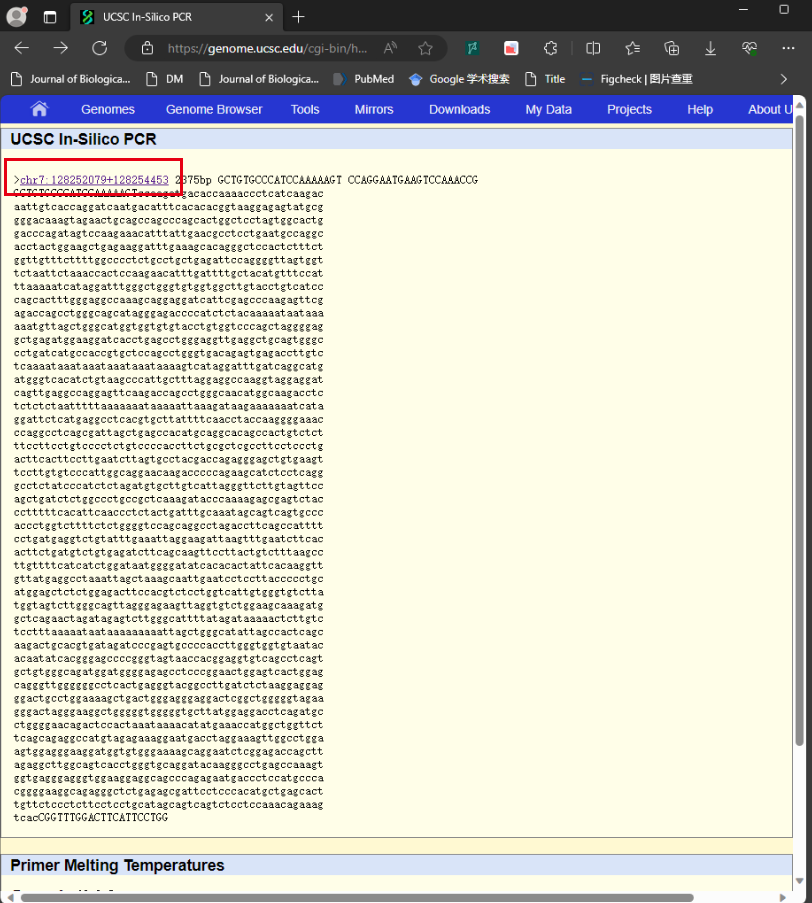
图23 查看预测扩增结果。 - 打开序列记录核对具体信息。
点击结果中的序列名称,确认染色体位置、目标基因、产物长度和序列内容。
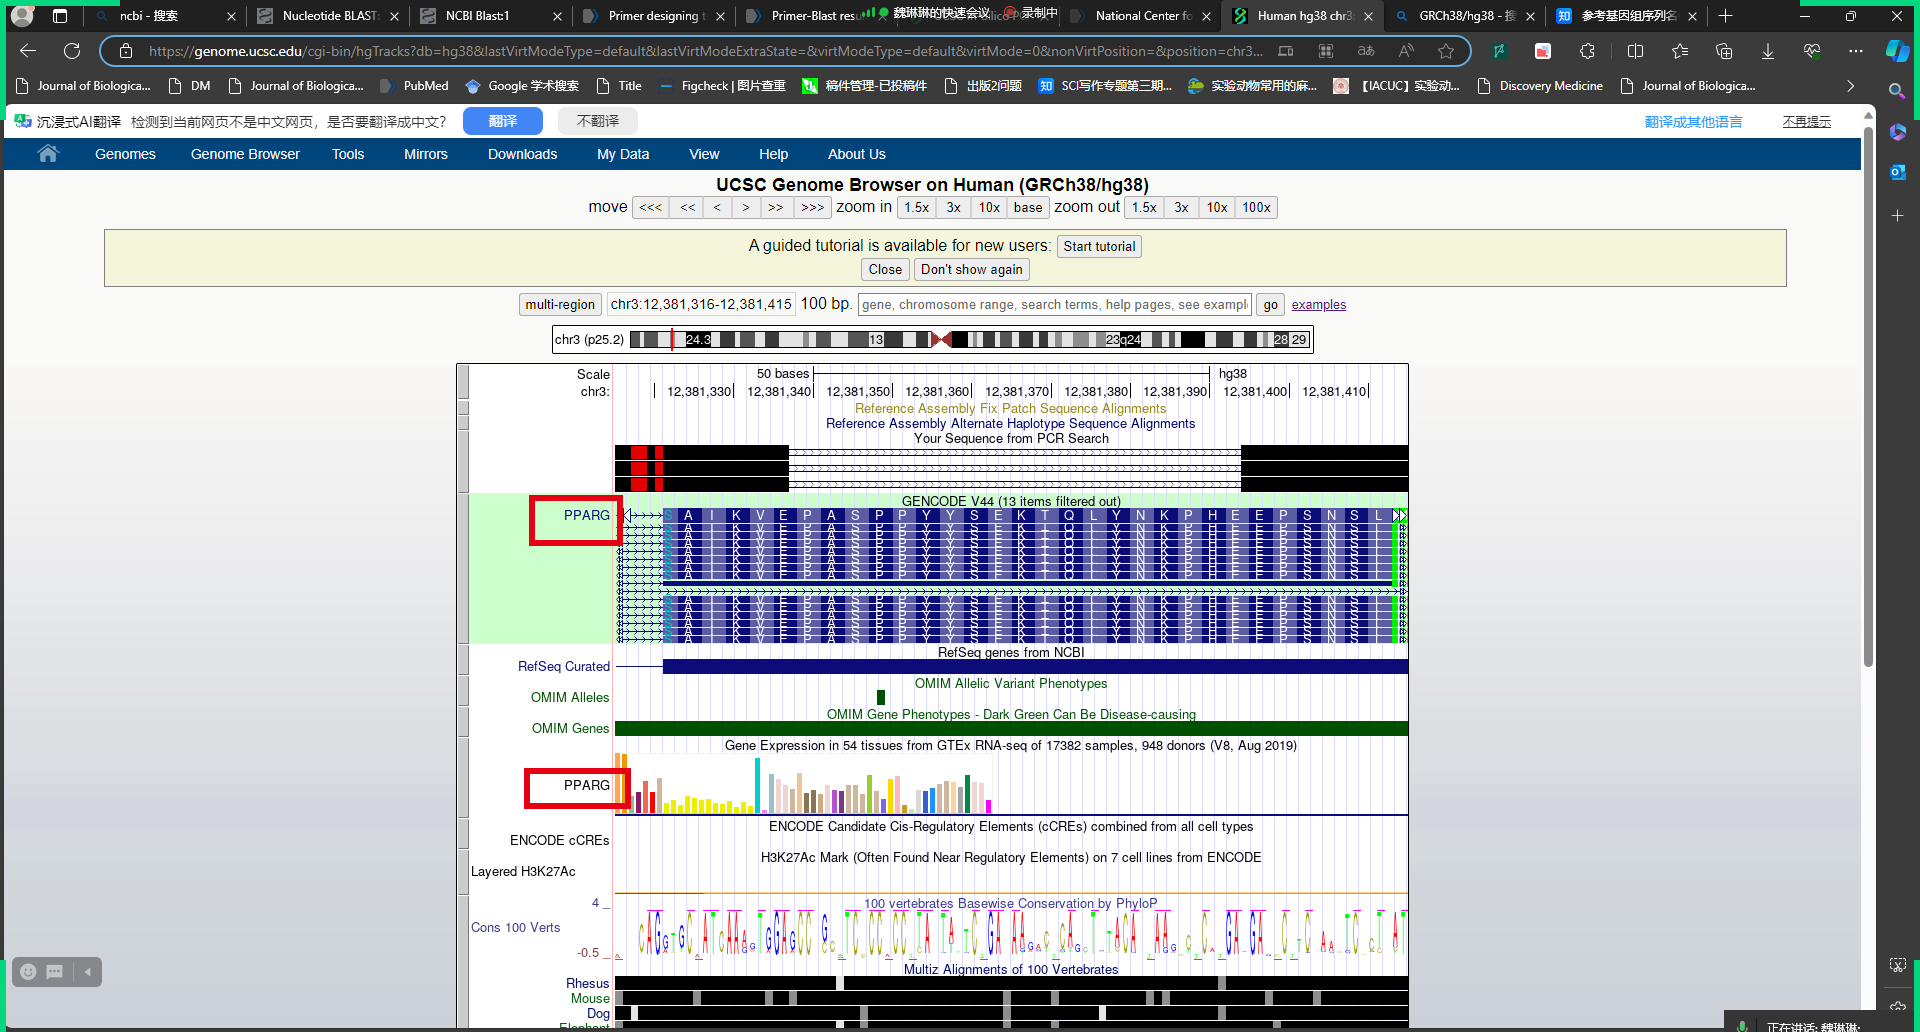
图24 核对预测产物的详细信息。
形成审核结论时不要只写“正确”或“错误”
更规范的核查结论应说明核查范围与证据,例如:
在指定物种和参考数据库中,该引物对可形成与目标基因一致的预测产物,长度符合实验设置;未发现更具扩增可能性的明显非目标产物。该结论为计算机模拟核查结果,仍需结合熔解曲线、凝胶电泳和阴性对照确认实验特异性。
如果发现问题,应具体指出是物种错误、目标基因不一致、转录本覆盖不清、产物长度异常、3′端潜在非目标匹配,还是存在多个合理的预测扩增产物。
官方工具入口
NCBI Primer-BLAST ↗
NCBI Nucleotide BLAST ↗
UCSC In-Silico PCR ↗